


Brevettazione pharma: gestire i tempi tra deposito e sperimentazione
Deposito tempestivo, pianificazione dello SPC/CCP e gestione pro attiva del fascicolo CTIS sono le tre mosse che preservano la vita commerciale di un brevetto farmaceutico. I tempi di brevettazione nel pharma richiedono una sincronizzazione precisa con gli anni di sperimentazione clinica, perché ogni mese perso tra il deposito e l’autorizzazione all’immissione in commercio si traduce in mercato eroso. Il Regolamento (UE) 536/2014 e il portale CTIS impongono oggi una gestione documentale più rigorosa: chi non struttura una checklist operativa prima ancora del deposito rischia di arrivare all’AIC con anni di esclusiva già consumati.
In breve:
La durata effettiva di un brevetto farmaceutico si riduce di circa dieci anni a causa dei tempi di sperimentazione clinica e valutazione regolatoria, recuperabili solo parzialmente con lo SPC/CCP.
Il regolamento UE 536/2014 e il portale CTIS richiedono una gestione documentale coordinata tra fase di studio e deposito brevetti, evitando incongruenze che causano ritardi.
La durata delle fasi cliniche può variare molto, con la fase III che può durare fino a quattro o cinque anni, influenzando direttamente l’orizzonte di esclusiva.
La domanda di SPC/CCP deve essere presentata entro sei mesi dall’autorizzazione all’immissione in commercio e si calcola sottraendo cinque anni dal periodo tra deposito e AIC.
Una pianificazione integrata di brevetti, sviluppo clinico e scadenze regolatorie permette di massimizzare il periodo di esclusiva commerciale residua.
Indice
Come le tempistiche regolatorie erodono la durata effettiva del brevetto
Cosa cambia con il Regolamento (UE) 536/2014 e il portale CTIS
Quanto durano le fasi della sperimentazione clinica e dove si accumula il ritardo
Checklist operativa: come sincronizzare brevetto, R&D e milestone regolatorie
Adempimenti documentali: ASR, SUSAR e conservazione dei dati
Perché la gestione dei tempi conta più della strategia brevettuale in sé
Come Studiolegalecoviello supporta la gestione integrata di brevetti e sperimentazione
Come le tempistiche regolatorie erodono la durata effettiva del brevetto
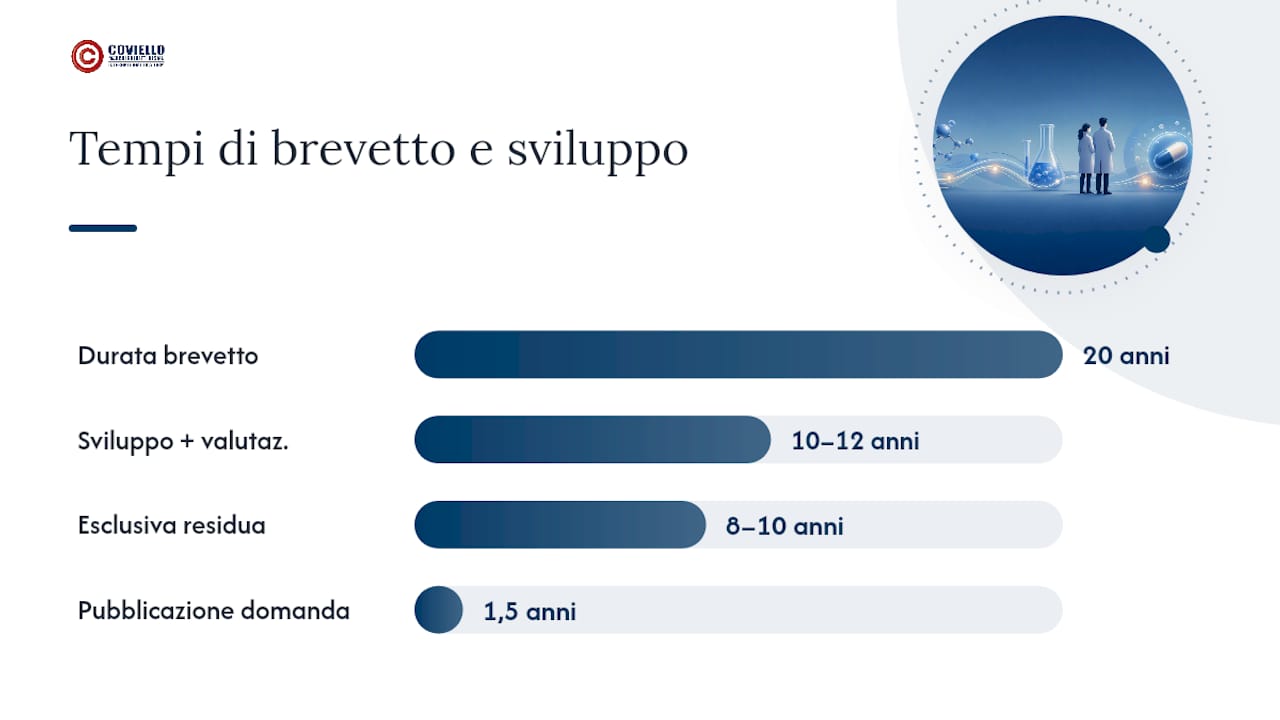
Un brevetto farmaceutico dura venti anni dalla data di deposito, non dalla data in cui il farmaco arriva in farmacia. Questo dettaglio, spesso sottovalutato dai team R&D alle prime armi, è il cuore del problema che ogni azienda pharma deve affrontare: il conto alla rovescia dei venti anni parte molto prima che il prodotto genere il primo euro di fatturato.
La domanda viene pubblicata dopo 18 mesi dal deposito, salvo richieste di pubblicazione anticipata. Da quel momento, i concorrenti conoscono già l’invenzione e possono iniziare a lavorare su formulazioni alternative o su strategie di elusione (il cosiddetto “design around”). Nel frattempo, l’azienda titolare deve ancora completare fasi I, II e III, ottenere il dossier registrativo e superare la valutazione di AIFA o dell’Agenzia Europea per i Medicinali.
L’erosione della vita commerciale comincia esattamente in questo intervallo. Tra il deposito della domanda e il rilascio dell’autorizzazione all’immissione in commercio possono trascorrere anche dieci o dodici anni, considerando sperimentazione preclinica, i tre sten clinici e il tempo tecnico di valutazione regolatoria. Significa che, in molti casi, restano solo otto o dieci anni di esclusiva commerciale effettiva su un brevetto nominalmente ventennale.
Il Supplementary Protection Certificate, in Italia certificato complementare di protezione (SPC/CCP), nasce proprio per compensare questo squilibrio. È lo strumento che permette di recuperare parte del tempo perso durante la sperimentazione, estendendo la protezione fino a un massimo di cinque anni aggiuntivi rispetto ai venti anni originari. Non è un’estensione automatica: richiede una domanda separata, con requisiti e scadenze precise che vanno pianificate ben prima dell’AIC.
Tre fattori determinano quanto tempo “commerciale” resterà davvero disponibile:
La data di deposito della domanda di brevetto, che fissa il punto di partenza dei venti anni.
La durata complessiva delle fasi di sperimentazione clinica, dalla fase I fino alla presentazione del dossier registrativo.
Il tempo di valutazione da parte delle autorità regolatorie, che varia in base alla complessità del dossier e alla qualità della documentazione presentata.
Chi gestisce questi tre fattori come variabili indipendenti perde tempo. Chi li tratta come un unico cronoprogramma integrato, sincronizzando il deposito brevettuale con le milestone di sviluppo clinico, riesce a preservare diversi anni di esclusiva in più rispetto a chi affronta le due dimensioni separatamente.
Cosa cambia con il Regolamento (UE) 536/2014 e il portale CTIS
Il Regolamento (UE) 536/2014 ha sostituito il vecchio sistema EudraCT introducendo un procedimento armonizzato per l’autorizzazione delle sperimentazioni cliniche in tutta l’Unione Europea. Il Clinical Trials Information System (CTIS) è operativo dal 31 gennaio 2022 e da quella data rappresenta il punto di accesso unico per la presentazione, la valutazione e il monitoraggio degli studi clinici multinazionali.
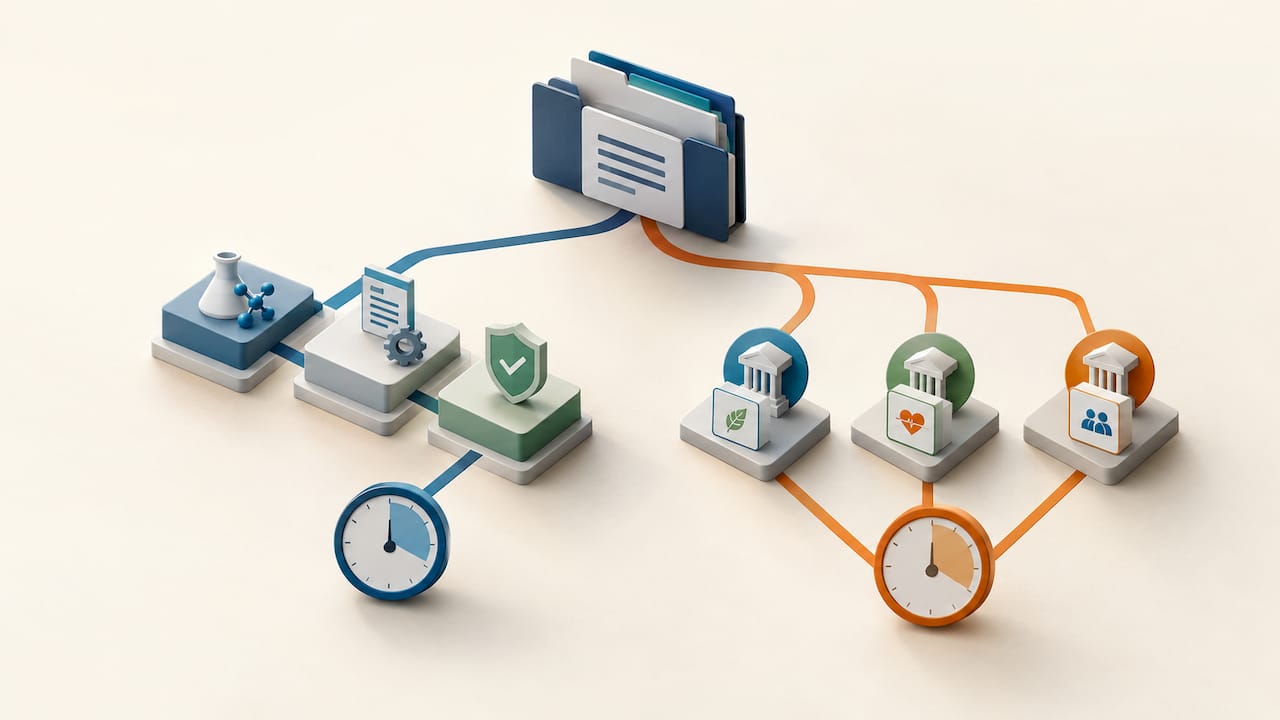
Per i promotori pharma, questo significa un cambio di paradigma nella gestione documentale. Il fascicolo si articola in due componenti distinte: la Parte I, che raccoglie gli aspetti scientifici e regolatori comuni a tutti gli Stati membri coinvolti, e la Parte II, che contiene documentazione specifica per ciascun centro clinico nazionale, comprese le valutazioni etiche locali. Le due parti seguono tempistiche di valutazione differenti e richiedono un coordinamento stretto tra funzione regolatoria, comitati etici e team legale.
I requisiti linguistici aggiungono un ulteriore livello di complessità: la documentazione destinata ai pazienti deve generalmente essere tradotta nella lingua dello Stato membro interessato, mentre la parte scientifica può restare in inglese. Le linee guida operative pubblicate da AIFA nella versione 7.0 del documento Q&A chiariscono diversi aspetti pratici legati all’accesso a CTIS, al ruolo dei comitati etici territoriali e ai requisiti documentali richiesti per l’Italia.
Gli errori più frequenti in fase di sottomissione che causano ritardi includono:
Incongruenze tra Parte I e Parte II del dossier, spesso dovute a versioni non sincronizzate dei protocolli tra i team locali e centrali.
Documentazione centro-specifica incompleta al momento della sottomissione iniziale, che costringe a richieste di integrazione (RFI) da parte delle autorità.
Sottostima dei tempi di traduzione per la documentazione destinata ai pazienti, spesso pianificata come attività secondaria invece che come milestone critica.
Mancato coordinamento tra il team che gestisce CTIS e l’ufficio legale che segue il deposito brevettuale, con conseguente perdita di visibilità sulle scadenze incrociate.
Un consiglio: tenete un calendario unico che incroci le scadenze CTIS con quelle brevettuali. Ogni richiesta di integrazione documentale (RFI) da parte delle autorità competenti va registrata anche come evento che sposta la finestra temporale utile per lo SPC/CCP: un ritardo di sei mesi nell’approvazione può valere sei mesi di esclusiva commerciale in meno a fine ciclo.
Quanto durano le fasi della sperimentazione clinica e dove si accumula il ritardo
Le tre fasi principali della sperimentazione clinica seguono una progressione logica, ma la loro durata reale varia moltissimo in base all’area terapeutica, e questa variabilità è ciò che rende ogni piano brevettuale un esercizio su misura piuttosto che una formula standard.
Fase I: coinvolge un numero ridotto di volontari sani, in genere qualche decina, con l’obiettivo di valutare sicurezza, tollerabilità e farmacocinetica. Dura tipicamente da alcuni mesi a un anno.
Fase II: amplia la popolazione a qualche centinaio di pazienti per verificare efficacia preliminare e definire il dosaggio ottimale. Richiede generalmente da uno a due anni, ma nelle malattie rare l’arruolamento può allungarsi notevolmente per la scarsità di pazienti eleggibili.
Fase III: coinvolge migliaia di pazienti in studi multicentrici, spesso internazionali, per confermare efficacia e sicurezza su larga scala. È la fase più lunga, spesso tre o quattro anni, e la più esposta a ritardi imprevisti legati ad arruolamento, follow-up prolungato o eventi avversi da monitorare.
Le aree terapeutiche più esposte al rischio di allungamento sono l’oncologia, dove gli endpoint di sopravvivenza richiedono follow-up pluriennali, e le malattie rare, dove trovare pazienti eleggibili può richiedere il doppio del tempo preventivato. Un approfondimento utile sul design degli endpoint clinici in contesti di ricerca su patologie rare mostra come la scelta degli indicatori di efficacia influenzi direttamente la durata complessiva dello studio, e quindi il tempo di vita brevettuale che resta disponibile dopo l’AIC.
L’impatto sull’orizzonte di sfruttamento commerciale è diretto: ogni anno di ritardo nella fase III si traduce in un anno in meno di vendite in esclusiva, salvo il parziale recupero garantito dallo SPC/CCP. Le misure di mitigazione più efficaci comprendono la pianificazione di studi adattivi che permettano di comprimere le fasi II e III, l’uso di endpoint surrogati validati dove regolatoriamente accettati, e l’apertura anticipata di centri clinici in più paesi per accelerare l’arruolamento.
Come funziona lo SPC/CCP e quali sono i suoi limiti pratici
Il calcolo dello SPC/CCP segue una formula relativamente semplice, anche se la sua applicazione pratica richiede attenzione ai dettagli documentali. La durata dell’estensione corrisponde al periodo intercorso tra la data di deposito della domanda di brevetto e la data della prima autorizzazione all’immissione in commercio nell’Unione Europea, meno cinque anni. Il risultato non può in nessun caso superare i cinque anni aggiuntivi, indipendentemente da quanto tempo sia effettivamente trascorso.
Un esempio concreto: se il deposito avviene nel 2020 e l’AIC arriva nel 2029, il periodo trascorso è di nove anni. Sottraendo i cinque anni previsti dalla formula, restano quattro anni di SPC/CCP disponibili. Se invece il periodo tra deposito e AIC supera i dieci anni, l’estensione resta comunque tagliata al massimo di cinque anni, e la parte di tempo perduta oltre quella soglia non è più recuperabile.
I requisiti di base per l’ammissione allo SPC/CCP includono:
Il prodotto deve essere protetto da un brevetto in vigore nello Stato membro in cui si richiede il certificato.
Deve esistere un’autorizzazione all’immissione in commercio valida, rilasciata come farmaco o come prodotto fitosanitario secondo le normative applicabili.
Il prodotto non deve aver già beneficiato di un certificato precedente per lo stesso principio attivo.
La domanda deve essere presentata entro sei mesi dalla data dell’AIC, oppure dalla data di concessione del brevetto se questa è successiva.
Non tutte le situazioni si prestano allo SPC/CCP: alcune combinazioni di principi attivi già noti, o riformulazioni che non introducono una nuova indicazione terapeutica sostanziale, possono non soddisfare i criteri di ammissibilità previsti dai regolamenti europei di riferimento.
Esistono strumenti complementari che, in alcuni contesti regolatori, possono affiancare o sostituire in parte lo SPC/CCP: l’esclusività dei dati regolatori, la designazione di farmaco orfano per patologie rare, e le strategie di licensing che permettono di monetizzare l’asset anche oltre la finestra di esclusiva diretta. Per approfondire le opzioni di tutela disponibili nel settore, la guida sulle strategie di tutela e scadenze dei brevetti farmaceutici analizza casi applicativi utili per pianificare la domanda con margine di anticipo.
Checklist operativa: come sincronizzare brevetto, R&D e milestone regolatorie
Una checklist ben costruita trasforma la gestione dei tempi di brevettazione da esercizio reattivo a processo pianificato. Le fasi si dividono in tre momenti chiave: prima del deposito, durante lo sviluppo clinico, e in vista dell’autorizzazione all’immissione in commercio.
Prima del deposito
Effettuare ricerche di anteriorità aggiornate per verificare la novità dell’invenzione e individuare eventuali brevetti di terzi che potrebbero interferire con lo sfruttamento futuro.
Redigere nella domanda esempi di realizzazione sufficientemente dettagliati da garantire la sufficienza descrittiva richiesta dagli uffici brevetti, includendo dati preclinici minimi ma solidi.
Coordinare la data di deposito con la strategia di pubblicazione scientifica, evitando che articoli o presentazioni a congressi precedano il deposito e compromettano la novità dell’invenzione.
Valutare la strategia di deposito internazionale, incluse le opzioni offerte dal sistema europeo, per definire in quali mercati proteggere l’invenzione e con quale sequenza temporale, come descritto nella guida sulle opzioni EPO e strategia di deposito.
Durante lo sviluppo clinico
Gestire con rigore gli accordi di confidenzialità con centri clinici, CRO e collaboratori esterni, per evitare divulgazioni premature che possano invalidare la protezione brevettuale.
Pianificare per tempo le eventuali domande divisionali, individuando varianti o applicazioni secondarie dell’invenzione principale da proteggere separatamente prima che i termini di priorità scadano.
Monitorare costantemente l’avanzamento delle fasi cliniche rispetto al cronoprogramma brevettuale, aggiornando le stime di durata residua dell’esclusiva a ogni milestone raggiunta o mancata.
Mantenere un dialogo continuo tra il team regolatorio e i consulenti in proprietà industriale già dalle fasi precliniche, perché questa integrazione migliora la qualità della documentazione e riduce il rischio di contestazioni sulla sufficienza descrittiva.
Verso l’autorizzazione all’immissione in commercio
Calcolare con precisione la finestra temporale disponibile per la domanda di SPC/CCP, tenendo conto della scadenza dei sei mesi dalla data dell’AIC.
Preparare in anticipo le notifiche richieste da AIFA e la documentazione necessaria per l’inserimento nel portale CTIS, evitando che ritardi amministrativi comprimano ulteriormente il tempo utile per il calcolo dell’estensione.
Predisporre il dossier per lo sfruttamento commerciale, comprese le valutazioni preliminari su licensing o co-sviluppo, in modo da poter agire rapidamente non appena l’autorizzazione viene concessa.
Un consiglio: fissate una revisione trimestrale congiunta tra ufficio legale, regolatorio e R&D dedicata esclusivamente al cronoprogramma brevettuale. Non basta monitorare le scadenze CTIS separatamente da quelle dello SPC/CCP: ogni ritardo di uno studio clinico va tradotto immediatamente in una nuova stima di vita commerciale residua, così le decisioni su licensing o partnership arrivano prima che il mercato lo scopra da solo.
Adempimenti documentali: ASR, SUSAR e conservazione dei dati
Gli obblighi di sicurezza e farmacovigilanza durante la sperimentazione clinica non sono un dettaglio amministrativo: una gestione superficiale di questi adempimenti genera ritardi che si propagano direttamente sul cronoprogramma brevettuale.
Il promotore dello studio è responsabile della trasmissione dell’Annual Safety Report (ASR) e della segnalazione dei SUSAR (Suspected Unexpected Serious Adverse Reactions) alle autorità competenti e ai comitati etici coinvolti. Le tempistiche di notifica sono strette, in particolare per i SUSAR fatali o potenzialmente letali, che richiedono segnalazione entro pochi giorni dalla conoscenza dell’evento. Un sistema di monitoraggio interno poco reattivo può causare non solo sanzioni, ma anche sospensioni temporanee dello studio che si traducono in mesi persi.
La gestione del fascicolo su CTIS richiede coerenza costante tra Parte I e Parte II del dossier, con aggiornamenti che seguono ogni modifica sostanziale al protocollo. In Italia, l’Osservatorio Nazionale sulla Sperimentazione Clinica (OsSC) funge da interfaccia per l’inoltro delle domande e per il monitoraggio in tempo reale della ricerca clinica, collegandosi anche al sistema EudraCT per gli studi che ricadono ancora sotto il regime transitorio.
Le policy di conservazione dei dati meritano un’attenzione specifica, perché incidono direttamente sulla capacità di dimostrare la solidità scientifica dell’invenzione in caso di contestazioni brevettuali. I dati grezzi delle sperimentazioni vanno conservati per periodi minimi stabiliti dalla normativa, spesso almeno sette anni dopo il completamento dello studio, anche se la durata effettiva varia secondo la normativa applicabile e gli accordi contrattuali con i centri clinici.
Le priorità operative per mantenere l’audit readiness includono:
Un sistema di tracciamento centralizzato per ASR e SUSAR che collega ogni segnalazione alla scadenza normativa corrispondente.
Una procedura standard di aggiornamento del fascicolo CTIS che coinvolga simultaneamente il team regolatorio e quello legale.
Un piano di conservazione dei dati grezzi che rispetti i termini minimi previsti e preveda backup ridondanti, essenziale in caso di ispezioni da parte delle autorità o di contenzioso brevettuale futuro.
Come valutare il valore economico residuo del brevetto
Stimare quanto vale ancora un brevetto farmaceutico, in termini di sfruttamento commerciale, richiede un modello semplice ma disciplinato. Il punto di partenza è calcolare gli anni di esclusiva effettivamente rimasti dopo l’AIC, includendo l’eventuale estensione SPC/CCP, e confrontarli con le proiezioni di vendita attese per il farmaco nel mercato di riferimento.
Un modello rapido incrocia tre variabili: gli anni residui di esclusiva, il fatturato annuo atteso a regime, e il tasso di erosione previsto una volta scaduta la protezione, quando arrivano i farmaci generici o biosimilari. Meno anni restano, più stringente diventa la decisione su come sfruttare l’asset nel tempo residuo disponibile.
Le opzioni strategiche principali sono tre:
Licensing: cedere a terzi i diritti di sviluppo o commercializzazione in mercati specifici, generando ricavi immediati senza dover sostenere i costi di lancio diretto in ogni area geografica.
Co-development: condividere i costi e i rischi della fase finale di sviluppo con un partner industriale, utile quando il tempo residuo di esclusiva rende rischioso un investimento in solitaria.
Cessione dell’asset IP: vendere l’intero portafoglio brevettuale a un acquirente meglio posizionato per lo sfruttamento commerciale, spesso preferibile quando restano pochi anni di esclusiva e i costi di commercializzazione superiori al ritorno atteso.
Il criterio decisivo per scegliere tra queste strade è il rapporto tra tempo residuo e capacità interna di lancio: un’azienda senza rete commerciale consolidata in un mercato specifico trae generalmente più valore dal licensing che da un lancio diretto tardivo. La guida allo sfruttamento commerciale dei brevetti approfondisce i criteri di valutazione applicabili caso per caso.
Competenze operative e strumenti per la gestione integrata
Gestire in modo integrato brevettazione e sperimentazione clinica richiede competenze che spaziano dal diritto della proprietà industriale alla comprensione operativa del quadro regolatorio europeo. Lo studio legale offre supporto ad aziende farmaceutiche e team R&D su registrazione brevetti, ricerche di anteriorità, gestione dei fascicoli CTIS e pianificazione delle domande di SPC/CCP, con un approccio che integra la dimensione legale a quella tecnico-regolatoria.
Sono utilizzati strumenti tecnologici, tra cui un assistente virtuale basato su intelligenza artificiale pensato per supportare l’analisi documentale e la gestione dei diritti di proprietà intellettuale, oltre a un’app mobile dedicata al monitoraggio dei portafogli brevettuali e delle relative scadenze. Questi strumenti si affiancano all’esperienza internazionale dello studio, che ha seguito progetti di brevettazione in settori strategici che vanno dal food tech al monitoraggio IoT, portando nella pratica pharma una sensibilità multidisciplinare rara nei soli studi legali generalisti.
Per un’azienda che affronta per la prima volta la sincronizzazione tra deposito brevettuale e cronoprogramma clinico, i deliverable attesi da un incarico strutturato comprendono tipicamente: una mappatura dello stato dell’arte tramite ricerche di anteriorità, una checklist temporale personalizzata sulle milestone dello sviluppo clinico, e un piano di monitoraggio delle scadenze critiche per il calcolo dello SPC/CCP.
Perché la gestione dei tempi conta più della strategia brevettuale in sé
La maggior parte della letteratura sul tema tratta il brevetto come un punto fermo e la sperimentazione clinica come una variabile a sé. È un errore di prospettiva che porta molte aziende a scoprire, solo a pochi anni dall’AIC, che l’esclusiva residua non basta a coprire l’investimento sostenuto.
Il vero lavoro non è scrivere una domanda di brevetto tecnicamente perfetta. È costruire, fin dalle fasi precliniche, un sistema che tenga insieme deposito, sviluppo clinico e calendario regolatorio come un unico organismo. Le aziende che trattano queste tre dimensioni separatamente perdono sistematicamente mesi, a volte anni, non per errori tecnici ma per mancanza di coordinamento tra funzioni.
Quello che consiglio di prioritizzare non è la perfezione del testo brevettuale, ma la disciplina del cronoprogramma integrato: sapere sempre, in ogni fase dello sviluppo, quanti anni di esclusiva restano realisticamente disponibili. Chi ha questa visibilità può negoziare licenze migliori, decidere per tempo se cedere un asset, o accelerare un arruolamento clinico prima che sia troppo tardo per fare la differenza.
— STUDIO
Come Studiolegalecoviello supporta la gestione integrata di brevetti e sperimentazione
È possibile avere un unico interlocutore che segue il deposito, le ricerche di anteriorità, la pianificazione dello SPC/CCP e la gestione documentale legata a CTIS, supportato da strumenti di intelligenza artificiale e app mobile dedicate al monitoraggio dei portafogli.
[
Il primo incontro con lo studio serve a mappare lo stato del portafoglio brevettuale esistente e il cronoprogramma di sviluppo clinico previsto, per individuare da subito le finestre temporali critiche, in particolare la scadenza dei sei mesi per la domanda di SPC/CCP. Da qui nasce un piano operativo su misura, che può includere una ricerca di anteriorità aggiornata prima del deposito, l’attivazione di un servizio di sorveglianza e monitoraggio delle scadenze, o l’avvio diretto della procedura di registrazione brevetti. Chi desidera una prima valutazione del proprio caso può contattare lo studio attraverso il sito per definire ambito e tempistiche dell’incarico.
Fonti
I riferimenti normativi citati in questo articolo restano il punto di partenza per ogni verifica puntuale. Il testo del Regolamento (UE) 536/2014 definisce il quadro europeo delle sperimentazioni cliniche, mentre il documento Q&A di AIFA in versione 7.0 chiarisce gli aspetti operativi per l’Italia. Per la gestione italiana delle domande e il monitoraggio degli studi, la pagina dedicata all’Osservatorio Nazionale sulla Sperimentazione Clinica resta il riferimento aggiornato, mentre per il calcolo dello SPC/CCP la guida sulla copertura brevettuale nel settore farmaceutico offre un approfondimento tecnico applicabile ai casi concreti.
Domande frequenti
Quanto durano i brevetti sui farmaci?
Un brevetto farmaceutico dura venti anni dalla data di deposito. Il Supplementary Protection Certificate (SPC/CCP) può estendere questa protezione fino a un massimo di cinque anni aggiuntivi per compensare il tempo perso durante sperimentazione e valutazione regolatoria.
Quali sono le tre fasi della sperimentazione clinica?
Le tre fasi principali sono la fase I, dedicata a sicurezza e tollerabilità su un piccolo gruppo di volontari, la fase II, che valuta l’efficacia preliminare su qualche centinaio di pazienti, e la fase III, che conferma efficacia e sicurezza su larga scala con migliaia di partecipanti. La fase III è generalmente la più lunga e la più esposta a ritardi.
Quanti anni dura l’esclusiva effettiva di un brevetto pharma?
L’esclusiva effettiva è quasi sempre inferiore ai venti anni nominali, perché il tempo di sperimentazione e valutazione regolatoria erode diversi anni prima che il farmaco arrivi sul mercato. Lo SPC/CCP recupera parte di questo tempo, ma non oltre i cinque anni aggiuntivi previsti dalla formula di calcolo.
Esiste un brevetto “più forte” di altri nel pharma?
Non esiste una gerarchia formale di solidità tra brevetti, ma un brevetto risulta più difendibile quando la domanda originaria contiene esempi di realizzazione dettagliati e dati preclinici solidi che garantiscono la sufficienza descrittiva. Una domanda ben costruita fin dal deposito resiste meglio a contestazioni e tentativi di elusione da parte di terzi.
Come si calcola in pratica la domanda di SPC/CCP?
Si sottrae ai cinque anni la differenza tra la data di deposito del brevetto e la data della prima autorizzazione all’immissione in commercio nell’Unione Europea. La domanda va presentata entro sei mesi dalla data dell’AIC o dalla concessione del brevetto, se successiva.
Cosa offre Studiolegalecoviello per gestire questi tempi?
Studiolegalecoviello offre consulenza su registrazione brevetti, ricerche di anteriorità, sorveglianza delle scadenze e pianificazione delle domande di SPC/CCP, supportata da strumenti come COVIELLO.AI. I prezzi dei singoli servizi sono disponibili contattando direttamente lo studio.
Raccomandati

Commenti